Ec rep что означает маркировка
Wellkang is also a registered UK Responsible Person (UKRP) in the UK MHRA medical device database for the market of Great Britain: England, Wales & Scotland, after 1 Jan 2021, which is no longer part of the EU single market after Brexit.
You may need either an EU/EC European authorized representative based in EU-27 countries or a UK Authorised Representative (so-called «UK Responsible Person») based in UK, or may need both EU & UK representatives , depending on different brexit scenarios.
Register/Notify your MD-Medical Devices & IVD-In Vitro Diagnostic Medical
Devices with MHRA in UK & other EEA (EU/EFTA) authorities by world-leading
consultancy- Wellkang team based in both UK (England) & EU-27 (Ireland).
After 29 March 2019 if there�s no Brexit deal between UK & EU, i.e. under a cliff-edge hard Brexit, you may need to appoint both an EU (EEA/EC) Authorized Representative (EC Rep), based in EU27 or EEA, and a UK Authorised Representative (UK Rep, so-called «UK Responsible Person», based in the United Kingdom, if you place products on both UK or EU27/EEA markets! You MUST have a Brexit contingency plan if you place products on either UK or EU27/EEA markets! Wellkang team can help you under all Brexit scenarios! Click here to get FREE Guide Now!
As of 21 March 2010 , a Single EEA/EU/EC European Authorised Representative (Authorized Representative) (EC Rep) must be designated by a non-EEA manufacturer of medical devices as required by Article 14.2 * of Council Directive 93/42/EEC amended by Directive 2007/47/EC.
EC Rep: what is a European (EEA/EU/EC, UK) Authorised Representative (Authorized Representative)?
An (EEA/EU/EC, UK) European Authorised Representative (also called Authorized Representative) is a natural or legal person established in the European Economic Area (EEA, including EU & EFTA) or United Kingdom (UK), who, explicitly designated by a non-European manufacturer, acts on his behalf in carrying out certain tasks required in the applicable directives.
-
For the purposes of New Approach directives the Authorised/Authorized Representative must be established inside the Community.
-
*Article 14.2 of Council Directive 93/42/EEC as amended by Directive 2007/47/EC:
Where a manufacturer who places a device on the market under his own name does not have a registered place of business in a Member State, he shall designate a single authorised representativein the European Economic Area (EEA). For devices referred to in the first subparagraph of paragraph 1, the authorised representative shall inform the competent authority of the Member State in which he has his registered place of business of the details referred to in paragraph 1.
A UK Authorised Representative (Authorized Representative) (officially so-called «UK Responsible Person») means a person (natural or legal person) established in the United Kingdom who acts on behalf of a manufacturer established outside the United Kingdom in relation to specified tasks with regard to the (non-UK) manufacturer�s obligations under UK regulations.
The European Economic Area (EEA):
The EEA includes EU countries and also Iceland, Liechtenstein and Norway. It allows them to be part of the EEA single market.
Switzerland is neither an EU nor EEA member but is part of the single market.
For the purposes of CE Marking conformity and single market or UK market, references to EU countries should be read as references also to EEA states (incl. Iceland, Liechtenstein and Norway).
Ec rep что означает маркировка

1.Введение
Маркировка медицинских изделий должна играть важную роль при проектировании, разработке, производстве и остальных этапах жизненного цикла медицинских изделий, в том числе при эксплуатации. К сожалению, практика показывает, что производители либо не уделяют ей и её описанию должного внимания, либо весьма ловко и искусно скрывают свои усилия по этим направлениям. Например, почему в руководстве по эксплуатации нет или очень мало информации о маркировке, её содержании, расположении? Или почему при изучении стадий проектирования или производства медицинского изделия того или иного производителя достаточно часто нет информации о маркировке изделия? Или при изучении файла менеджмента риска медицинского изделия –часто из файла удается только понять, что маркировка на изделии есть, а речи об опасностях и рисках того или иного рода, связанного с маркировкой медицинского изделия, её эксплуатационной пригодностью и «читаемости» ничего не указано?
Конечно же, приведенное выше мнение может показаться чрезмерно пессимистичным. Попробуем разобраться, для чего нужна маркировка, какую информацию о ней требуется или желательно указывать. Причем начнем не с «тяжелой артиллерии» — требований, постановлений, стандартов, а с «конца» — то есть с того, что обычный пользователь изделия, не обязательно медицинского, привык видеть каждый день на маркировках и сопроводительной документации.
2.Идентификация изделий
Можно предположить, что обычный пользователь ничего не знает о требованиях к маркировкам, их содержанию, что их регламентирует, как нужно их описывать. Это в большинстве случаев верно – но в то же время он может наблюдать их повседневной жизни по много раз в день, и таким образом у него складывается свое собственное мнение, что же там должно быть указано. И «поймав» обычного пользователя с предложением пройти опрос, что должно быть на маркировках тех или иных продуктов, можно оказаться достаточно сильно удивленным, когда оный пользователь перескажет Вам чуть ли не большую часть требований стандартов или регламентов, не имея вообще никаких знаний, кроме тех, что такие требования в наше время где-то должны быть описаны. Но эти знания он «приобрел», так как он видел одну и ту же информацию, вернее, один и тот же набор приводимой информации плюс-минус, много тысяч раз.
Можно достаточно долго развивать эту мысль, приводить примеры того, что «клиентоориентированность», «эксплуатационная пригодность» и прочие явные и не явные параметры и свойства важны. Причем весьма вероятен и такой результат изучения определенного продукта пользователем – «у этого производителя это указано / написано / предусмотрено, а у этого – нет, значит первый лучше при прочих равных», то есть можно поговорить и о конкурентной способности изделий. Но вернемся все же к конкретике — информации на маркировках. Приведем ниже предположительное описание информации, полученной от «обычного пользователя» о том, что должно быть на маркировках, с некоторыми комментариями и примерами.
Итак, что же обычный пользователь привык видеть в первую очередь на маркировках изделий? Это наименование продукта – то есть верная и корректная идентификация изделия, скажем так, это аналог ФИО в паспорте в общем смысле этого слова. Иначе, это ответ на вопрос «что находится перед нами?».
Далее — во всех ли случаях указания наименования будет достаточно? Или, скорее, что должно включать в себя наименование? Предположим, что производитель делает несколько моделей под одним наименованием – получается, что наименование должно включать в себя и уточнения, если такие имеются. Большинство производителей, конечно же, так и делает – указывает наименование и модель. Или указывает наименование и номер по каталогу – REF номер (или его аналог). Или все три параметра. Но тут вернемся к предыдущему абзацу и примеру из него – «ФИО в паспорте». Можно было обратить внимание, что это не очень удачный пример – так как в может быть много человек с одним и тем же ФИО в одной стране. И тут-то как раз уже можно выводить достаточно много производителей на «чистую воду» — словосочетание «верная и корректная идентификация изделия» несет в себе смыслы и «полная», и «окончательная» идентификация. Приведем несколько примеров – производитель выпускает свои изделия в разных цветах / разных оформлениях, цвет (оформление) не указан ни в модели, ни в номере по каталогу, ни где-либо еще. Производитель подумает – а зачем? Не будем предполагать, что подумает пользователь о производителе, если он стоит на складе перед двумя одинаковыми коробками без возможности определить, какая коробка содержит изделие нужного ему цвета (оформления).
Можно сказать, что цвет не имеет влияния на функциональные характеристики – не будем заострять внимание на изделиях для детей или для взрослых. Приведем другой пример – производитель поставляет под видом одной модели изделия с разным внутренним устройством – то есть с разными функциональными характеристиками и, более того, более широким-узким назначением. Здесь уже пользователь не во всех случаях по внешнему виду, как для цвета (оформления), сможет понять, какая модификация где. И это очень печально.
Таким образом, подведем итог рассуждениям по поводу наименования, оно же – «верная и корректная идентификация». Пользователь при изучении «полного наименования» изделия, в том числе на маркировке, которое может включать: наименование изделия, модель и номер по каталогу или их аналоги, доп. параметры – не должен задумываться «а правильно ли я все понял», искать какие-либо отличительные признаки, присутствующие на одной модели, но отсутствующие на другой и так далее – информация для идентификации должна быть достаточной и исчерпывающей. Особенно это важно при ситуациях, требующих «экстренных» мер – любая ошибка или задержка в таких случаях может привести к нанесению вреда или чему-либо похуже.
Теперь расширим наш термин «идентификации» другими параметрами — это информация о производителе изделия, его адресе и контактных данных, например, телефоне, адресе электронной почты, сайте – по отдельности и вместе. По сути, это не только вопрос идентификации изделия, так как вполне возможен, пусть даже и с небольшим шансом, случай, когда изделия будут названы полностью одинаково (или производители будут названы одинаково, но располагаться в разных странах), но и указание информации о главном «ответственном» за данное изделие лице. Также для пользователя этот параметр важен, так как чем более известен производитель, там больше доверия он вызывает при прочих равных, тем более качественным считается изделие. Статистически, здесь проблем не бывает – производитель всегда указывает информацию о себе. Проблемы возникают в другом – в актуальности этой информации при изменении её частей – наименовании производителя, его организационно-правовой формы, адреса и т.д. Мы не заостряли внимание на этом раньше – но любая информация, сопровождающая изделие, в том числе на маркировке, должна быть актуальной. И её обновление должно происходить максимально быстро.
Дополнительный параметр, который вытекает из указания информации о производителе – это место производства изделия. Если у производителя несколько производственных площадок или адрес расположения производственной площадки отличается от места расположения офиса производителя, то следует указать и эту информацию, опять же, утрированно, в рамках идентификации и вопроса «кто виноват и где его искать?». Для пользователя этот параметр важен, опять же, по вопросам доверия – чем более «надежной» считается страна расположения производственной площадки, тем большое доверие получает изделие.
Вполне резонно заметить, что если производитель находится за рубежом, то ему необходимо иметь некоторое региональное представительство, как минимум, по законодательным причинам и наличию языковых барьеров, и указывать на маркировке информацию об его Уполномоченном представителе на некоторой территории (некоторой стране, группе стран). Примером данного требования является хорошо известный «EC REP» — Уполномоченный представитель в Европейском сообществе, символ и информацию о котором с 100% вероятностью можно увидеть на маркировках медицинских изделий в ЕС (если он сам не располагается на территории ЕС или его обязанности делегированы).
Укажем ещё один очевидный параметр, который требуется не забыть привести на маркировке – серийный номер или номер партии. Он указывается для идентификации или отслеживания конкретного экземпляра или конкретной партии изделий. Например, для определения, какой конкретно экземпляр изделия требуется отправить на плановое обслуживание, если их несколько на балансе. Или в серийном номере или номере партии достаточно редко, но иногда может кодироваться информация о производственной площадке или дате производства, или модели, или проч. Не забудем и про даты – вот, на что именно пользователь обращает внимание в одну из первых очередей на маркировке и упаковке изделия – дата производства, и, если применимо – дата истечения срока годности (или аналоги) – о них подробней поговорим чуть позже.
Рассмотрим частный случай – изделие представляет собой многоэлементное – чаще в случаях многоразового изделия. Тогда очень важно не забыть промаркировать каждый (при возможности) элемент изделия, и на маркировке элемента указать, как именно он называется. Иначе применение изделия будет затруднено, так как пользователю в общем случае может потребоваться больше времени на изучение, что это за элемент, как его применять, куда его присоединять и т.д.
И еще один частный случай, который скорее относится к дополнительной идентификации производителя, линейки продуктов или конкретного изделия – это товарные знаки. На маркировках часто располагают зарегистрированные соответствующим образом и находящиеся под охраной на определенной территории товарные знаки. Пользователь очень часто наблюдает их на маркировке или упаковке. И, опять же, бренд или товарных знак может вызывать у него разный уровень доверия к изделию. Но достаточно небольшому количеству пользователей будет понятно, почему мы привели именно такую формулировку ранее — «зарегистрированные соответствующим образом и находящиеся под охраной на определенной территории…». Очень часто случается, что производитель забывает, что товарный знак должен быть защищен на территории страны применения его изделия, иначе требуется убрать знаки охраны товарных знаков, информацию о защите товарного знака и проч.
Просуммируем вышеприведенное про информацию на маркировке изделия в рамках идентификации и что на ней требуется обычно указывать:
- Наименование изделия – обязательно для идентификации.
- Модель, номер по каталогу и проч. — обязательно (при наличии) для идентификации.
- Информация о производителе – обязательно для идентификации.
- Производственная площадка – обязательно (при наличии) для идентификации.
- Информация об уполномоченном представителе – обязательно или рекомендуется для идентификации лица, ответственного по определенным активностям на определенной территории обращения изделия.
- Серийный номер или номер партии, даты – обязательно для идентификации.
- Наименование элемента изделия – обязательно для идентификации элемента многоэлементных и, как правило, многоразовых изделий.
- Товарный знак – по желанию при наличии надлежащей регистрации в стране применения.
3.Применение изделия
Перейдем к вопросу – «что обычно располагается на маркировке изделия в целях его надлежащего применения?».
Начнем с того, что на большинстве маркировок располагается указание на применение в соответствии с сопроводительной документацией – то есть на руководство по эксплуатации (инструкцию по применению, руководство пользователя и проч.). Это делается для того, чтобы напомнить пользователю, что изделие допускается применять в соответствии с содержанием сопроводительной документации, и ознакомление с ней перед использованием – обязательно абсолютно для всех изделий (изучение сопроводительной документации и / или описания на упаковке / изделии), и никак иначе. Шутки типа: «инструкцию читают только тогда, когда нечего читать, или уже все безнадежно сломано» — крайне несмешные, особенно для изделий повышенного риска для здоровья, таких, как медицинские изделия. Приводите пользователю требование об обязательном изучении сопроводительной документации везде, где только можно и разумно – пользователь крайне не любит читать инструкции от слова совсем.
Далее, на маркировке изделий также располагают важные запретительные / разрешительные знаки – содержит тот или иной материал – для пользователей с аллергией, использовать повторно нельзя, использовать можно только в помещении, использовать совместно только с таким изделием т.д.
Здесь необходимо заострить внимание на одной проблеме, которая встречается пугающе часто – отсутствие должного описания маркировки и её содержания, расположения. Пользователь, например, может сказать, в некоторых случаях весьма резонно, – «я вижу символ, но не вижу его описания — как я могу понять, что он означает?». Любая ситуация, которая может вызвать вопросы у пользователя – это удар по безопасности и эффективности изделия. Это шанс на возникновение ненадлежащего применения изделия. Практически никогда нет явных причин не указывать описание содержания маркировки.
Еще одним важным параметром, который указывают на маркировке – это даты и временные промежутки – даты изготовления, срок годности, дата окончания срока годности и проч. в различных комбинациях. Для определенных изделий (чаще многоразовых) – это в основном дата изготовления. Для других типов изделий, когда критически важно привести срок годности изделия именно на маркировке (одноразовые стерильные, например), основной акцент приходится на дату окончания срока годности – после её наступления строго запрещено применение изделия. Вариантов указания дат и сроков на маркировке много – только дата изготовления (если в сопроводительной документации указан срок эксплуатации), или дата изготовления и дата окончания срока годности, или дата изготовления и срок годности и др. Главное – точная и простая идентификация даты изготовления и даты окончания возможного применения медицинского изделия.
Также немаловажными параметрами, которые требуются указать на маркировке – это характеристики изделия – их набор зависит от конкретного типа изделия. Например, это могут быть размеры рабочей части – их указывают не «для галочки», а чтобы дать возможность пользователю быстро разобраться, подходит ли данное изделие для применения в конкретном случае. Или электрические параметры – самое простое объяснения их наличия: можно или нельзя подключить в данном месте к сети питания.
Перейдем к очень важному вопросу, который задается производителями очень часто, но вызывает искреннее недоумение – «нужно ли приводить маркировки (и сопроводительную документацию) на языках места обращения изделия?». Обычного пользователя такой вопрос, скорее всего, также сильно удивит. Он спросит: «а как мне применять изделие, если я знаю только родной язык?». Как можно говорить о безопасности и эффективности применения изделия, если пользователь не понимает, что написано на маркировке? Более того, предположим, что мы спросим профессора-лингвиста в каком-нибудь университете: «Скажите, пожалуйста, как Вы думаете, Вы лучше понимаете язык, который изучаете почти всю свою жизнь, по сравнению с обычным носителем языка?». Скорее всего, уважающий себя профессор ответит, что он был бы не столь уверен, что «осилит» «носителя языка» в этом вопросе – то есть подтверждения «полного понимания» написанного на иностранном языке у пользователя, пусть даже и с некоторым приличным уровнем «владения языком», нет. Из чего можно сделать вывод – есть ли требования к указанию маркировок и их содержанию или нет на родном языке в области обращения – не важно, их нужно указывать на языке области обращения (или приводить мультиязычную / несколько моноязычных маркировок).
4.Выводы
Подведем итог наших размышлений – что должно быть приведено и как должно быть приведено на маркировке.
Маркировка должна или может содержать:
- Наименование изделия
- Модель, номер по каталогу и проч.
- Информация о производителе.
- Производственная площадка.
- Информация об уполномоченном представителе.
- Серийный номер или номер партии
- Даты изготовления или даты изготовления и срок окончания применения.
- Наименование элемента изделия.
- Товарный знак.
- Ссылку на «использовать в соответствии с сопроводительной документацией».
- Разрешающие или запрещающие знаки по надлежащему применению изделия.
- Соответствующие данному типу изделий параметры и характеристики.
И, что очень важно, содержать информацию на языке области обращения изделия.
European Authorised Representative for medical devices (EC-REP)
If your company manufactures Medical Devices and/or in-vitro diagnostics in a non-European country, e.g., Switzerland, South Korea, or Japan, and these products are meant to enter the European market you need a European Authorised Representative – an EC-Rep.
The acronym EC-Rep stands for European Community Representative. Synonyms: EU-REP, European Authorised Representative (EAR), European Authorised Representative for medical devices and in vitro diagnostics
According to Article 11 of the European Medical Devise Regulation (MDR) as well as the In-Vitro Diagnostic Medical Devices Regulation (IVDR) only after a comprehensive registration of each product or product group and a mandate for an Authorised Representative you will be able to access the European markets.
Note: Any EC-Rep as well as the actual mandate relationship between you and the authorized representative must be registered in the European Database for Medical Devices (EUDAMED).
What is an European authorised representative for medical devices?
There are four roles described in the MDR and/or IVDR and an economic operator can hold. The EC-Rep is one of them. The other three are manufacturer, importer and/or distributor.
The MDR defines the authorised representative for medical devices in Article 2(32) as follows:
‘authorised representative’ means any natural or legal person established within the Union who has received and accepted a written mandate from a manufacturer, located outside the Union, to act on the manufacturer’s behalf in relation to specified tasks with regard to the latter’s obligations under this Regulation.
Who needs an EC-REP?
Every manufacturer of medical devices and/or in-vitro diagnostics to be marketed under the MDR or IVDR does need an EC representative in order to legally place its products on the European markets.
Reasons to work with us
Besides being awarded as one of the TOP CONSULTANTs in 2022 Nemius also got the Top-Service-Seal from the German Institute for Innovation, Sustainability and Digitalization in Hamburg. We are proud to be able to offer you our customer-oriented, competent, and digital mindset to get your medical device products certified to access the European market.
You will not only be able to tap in our well-connected network to German authorities and Notified Bodies, but be provided with a professional, timely and determined service. We are well-prepared with expertise and competence, so working with us you can save a lot of time! Contact us today and we are happy to discuss our journey together.
Important to know about the work with an EC-Rep
What are the tasks of an EC-REP?
This is clearly stated in Article 11(3) of the MDR or IVDR. It says:
The mandate shall require, and the manufacturer shall enable, the authorised representative to perform at least the following tasks in relation to the devices that it covers:
- (a) verify that the EU declaration of conformity and technical documentation have been drawn up and, where applicable, that an appropriate conformity assessment procedure has been carried out by the manufacturer;
- (b) keep available a copy of the technical documentation, the EU declaration of conformity and, if applicable, a copy of the relevant certificate, including any amendments and supplements, issued in accordance with Article 56, at the disposal of competent authorities for the period referred to in Article 10(8);
- (c) comply with the registration obligations laid down in Article 31 and verify that the manufacturer has complied with the registration obligations laid down in Articles 27 and 29; (d) in response to a request from a competent authority, provide that competent authority with all the information and documentation necessary to demonstrate the conformity of a device, in an official Union language determined by the Member State concerned;
- (e) forward to the manufacturer any request by a competent authority of the Member State in which the authorised representative has its registered place of business for samples, or access to a device and verify that the competent authority receives the samples or is given access to the device;
- (f) cooperate with the competent authorities on any preventive or corrective action taken to eliminate or, if that is not possible, mitigate the risks posed by devices;
- (g) immediately inform the manufacturer about complaints and reports from healthcare professionals, patients and users about suspected incidents related to a device for which they have been designated;
- (h) terminate the mandate if the manufacturer acts contrary to its obligations under this Regulation.
At which timepoint is it best to give out such mandate to an authorised representative for medical devices?
Without having secured a mandate to an EC-Rep placing your products on the market and/or distributing them is illegal under the MDR and/or IVDR. Therefore, it is best to appoint and register an EC Representative BEFORE your devices are placed on the European market for the first time. This way you will avoid problems at customs or other authorities during shipping and importing.
Which consequences follow when not having appointed an EC-Rep?
Without an EC Representative there will most probably occurring one of the following situations:
- to protect patients from counterfeit products and to reduce risk of injury customs control will most probably refuse the import and seize (or destroy) the products.
- Your products may need to be reworked or will be destroyed.
- You may be charged with placing counterfeit products on the market.
- Depending on the risk class of the products your notified body will not issue you the needed EC certificates or even discontinue the conformity assessment procedure with you.
The authorised representative is therefore an indispensable prerequisite to access the European medical device market.
Additionally, you as manufacturer as well as your EC-Rep need to have implemented a quality management system and have a Responsible Person in place, according to Article 15 of the MDR and/or IVDR.
How to register your European authorised representative for medical devices?
Any EC-Rep must be registered in the European Database for Medical Devices (EUDAMED). Until EUDAMED is fully operational, however, there are national databases supporting that function. Currently any EC-Rep in Germany needs to be registered in the German Medical Devices Information and Database System (DMIDS) of the Federal Institute for Drugs and Medical Devices (BfArM).
Do these regulations apply to ALL European Countries (EC)?
Yes! As the MDR and/or IVDR is an EU regulation (numbered with 2017/745 for Medical Devices and 2017/746 for in vitro diagnostic medical devices) it does apply to all member states of the European Union, thus needs to be followed in all EU countries. In all EU countries do apply the same rules and obligations for all 4 roles as declared in the regulations, such as manufacturer, distributor and/or importer as well as the authorised representative.
Is it advisable to have more than one EC-Rep?
That strongly depends on the product portfolio you wish to sell on the European market combined with the expertise of the EC Representative you have a mandate for. It can be wise, to have more than one EC-Rep in place, one for the one product group where expertise knowledge is needed and another for other product groups. Each product, however, can only have one EC-Rep!
We would be happy to discuss with you the products you like to place on the European market. Whether it is a Medical Device or an IVD, please do not hesitate to get in touch.
Does the name of the EC-Rep have to appear on your product?
Yes! The name and contact details of the EC Representative should appear on the labelling, packaging, and instructions for use, or if possible, on the product itself, etc., next to the designated graphic [EC-REP].
When there are any problems, complaints, or incidents the EC-Rep is notified, hence his details are required. Subsequently, the EC-Rep is obliged to immediately inform the manufacturer of any communication from authorities, patients and/or users in this regard (Art 11, Abs 3(g)).
Failure to make an explicit declaration of an EC-Rep mandate may lead to complications in the event of incidents, at customs or when importing the products into the EU.

Can my European authorised representative be audited?
Yes, the EC-Rep must expect unannounced audits. For this reason, the EC representative has to have processes in place to enable such audits from the relevant authorities as well as his customers (the manufacturer) at any time.
Therefore, it is imperative to have access to all required documentation at the EC-Rep´s headquarter. For instance, the authorised representative must be able to provide the latest version of the complete technical documentation of your medical devices (or in vitro diagnostic medical devices) to the Notified Body, legal and market surveillance authorities at any time.
Can I switch to another EC-Rep once I have appointed one?
Yes, Article 12 of the European Regulation 2017/745 on medical devices (MDR) or 2017/746 on in vitro diagnostic medical devices (IVDR) sets out the necessary requirements for changing your authorised representative. To change the EC representative requires a written agreement between the parties and must be notified accordingly to your Notified Body or the authorities.
Furthermore, it is necessary to make the change in the European Database for Medical Devices (EUDAMED) and/or any national databases your EC-Rep is registered in. The next authorised representative for your medical device products must be registered with name and contact details in order to hand over the mandate to that new EC Representative.
If you have any questions regarding this procedure, please contact us. We will be happy to advise you in detail!
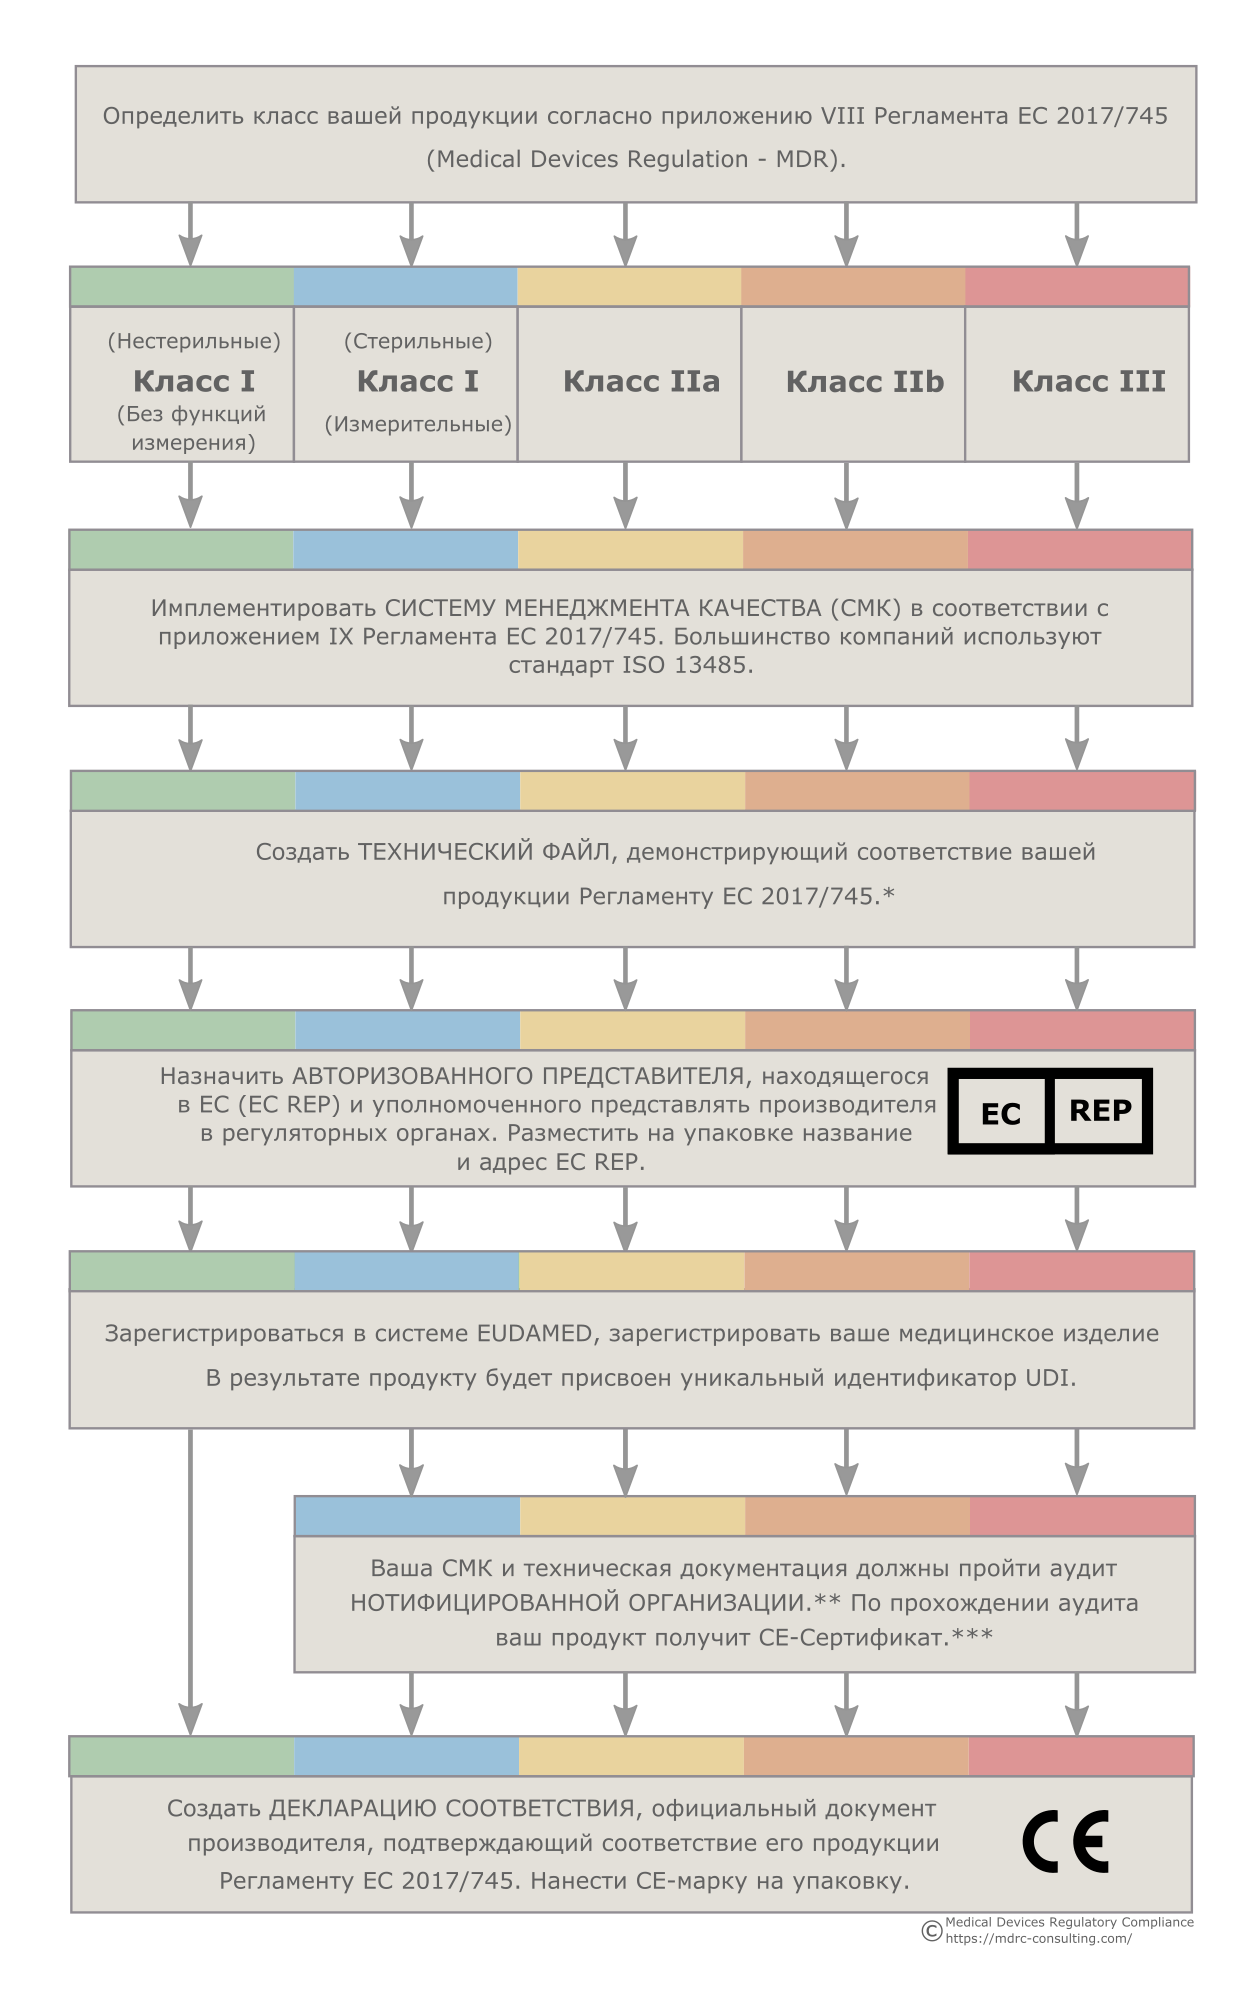
CE-маркировка — регуляторные процессы Европейского Союза для медицинских изделий
*Продукция классов IIb и III с большой вероятностью потребует большого количества клинических данных. В ряде случаев могут использоваться существующие научные данные, но нередко требуется проведение клинических исследований. Клинические исследования, проводимые в ЕС должны быть одобрены Европейскими регуляторными агентствами. Планы и отчеты по клиническим испытаниям помещаются в соответствующий раздел технической документации.
**Нотифицированная Организация — организация, аккредитованная Европейским Союзом на контроль над производителями продукции медицинского назначения.
***CE-Сертификат не выдается продуктам класса I (нестерильным, без функции измерения), поскольку для медицинских изделий данного класса соответствие требованиям Регламента ЕС 2017/745 заявляется производителем в порядке самодекларации.
Скачать брошюру «CE-маркировка для медицинских изделий» в PDF-формате
Как зарегистрировать медицинское изделие в ЕС. Читать статью.
MDRC помогает производителям изделий медицинского назначения достичь соответствия регуляторным требованиям Европейского Союза, зарегистрировать и вывести на европейский рынок их продукцию.
Классификация изделий медицинского назначения
В ЕС определение класса изделий медицинского назначения осуществляется на основе ряда правил, изложенных в приложении VIII Регламента ЕС 2017/745. Поэтому медицинский продукт определенного класса по классификации РФ, США, Китая или другой страны, не входящей в Европейский Союз, в ЕС может относиться к другому классу продукции. Правильное определение класса вашей продукции является критически важным, поскольку от класса будет зависеть то, каким образом будет осуществляться регистрация и вывод на рынок ваших продуктов. Мы поможем вам правильно классифицировать вашу продукцию.
Обучение: CE-маркировка и регуляторная система ЕС для медицинских изделий
Технические файлы и досье разработки
Наличие технического файла является обязательным требованием ЕС, независимо от класса и типа продукта. Досье разработки обязательны для продуктов класса III. Досье разработки отличаются от технических файлов рядом дополнительных требований — в частности необходимостью обширной клинической программы. Мы создали многочисленные технические файлы и досье разработки для целого ряда различных продуктов и готовы помочь вам в создании технической и клинической документации для вашей продукции. Кроме того, мы проводим клиническую оценку продукции, разрабатываем инструкции по применению изделий медицинского назначения и помогаем добиться соответствия ISO 14971.
ISO 13485 и система менеджмента качества (СМК)
У MDRC имеются готовые процедуры и шаблоны документов, которые соответствуют регуляторным требованиям большинства стран и которые могут быть имплементированы в любой компании. Большинство компаний предпочитают использовать стандарт ISO 13485. Мы готовы помочь вам с внедрением СМК. Если у вас уже имеется СМК, мы поможем вам добиться ее соответствия европейским требованиям.
MDR (EU 2017/745) и IVDR (EU 2017/746) требуют наличия у производителя медицинских изделий PRRC (Person Responsible for Regulatory Compliance).
Авторизованное представительство в ЕС (EC REP)
Компании, находящиеся вне Европейского Союза, должны назначить Авторизованного Представителя в ЕС (EC REP), который будет представлять их в регуляторных органах ЕС. Хотя эту роль может выполнять дистрибьютор, наличие независимого Авторизованного Представителя несет в себе большие преимущества, поскольку позволяет менять дистрибьюторов в любое удобное для вас время. Наше германское представительство готово взять на себя роль Авторизованного Представителя для вашей компании.
Аудиты на соответствие требованиям Регламента ЕС 2017/745 и ISO 13485
Производители медицинских изделий классов IIa, IIb и III, а также стерильных продуктов класса I или изделий класса I, предназначенных для измерений, должны ежегодно проходить аудит Нотифицированной Организации. Мы поможем вам подготовиться к аудиту. Помимо этого мы можем провести для ваших работников тренинги по процедурам получения CE-марки, Регламенту ЕС 2017/745, а также внутреннему аудиту.
Взаимодействие с Нотифицированной Организацией
Производители медицинских изделий классов IIa, IIb и III, а также стерильных продуктов класса I или изделий класса I, предназначенных для измерений, взаимодействуют с регуляторными оранами ЕС через Нотифицированные Организации. За поиск и выбор Нотифицированной организации, а также коммуникацию с ней отвечает сам производитель. Мы имеем большой опыт работы с Нотифицированными Организациями из разных стран ЕС и готовы помочь вам выбрать подходящую организацию и наладить взаимодействие с ней.
Оценка и квалификация дистрибьюторов
Согласно Регламенту ЕС дистрибьюторы изделий медицинского назначения в ЕС должны отвечать целому ряду регуляторных требований. Далеко не каждая компания, готовая продавать вашу продукцию, может стать вашим дистрибьютором. В настоящий момент в Европейском Союзе — 27 стран и более 20 официальных языков. Оценка и квалификация дистрибьюторов в таких условиях — непростая задача. Мы поможем вам найти, проанализировать и отобрать подходящих дистрибьюторов.
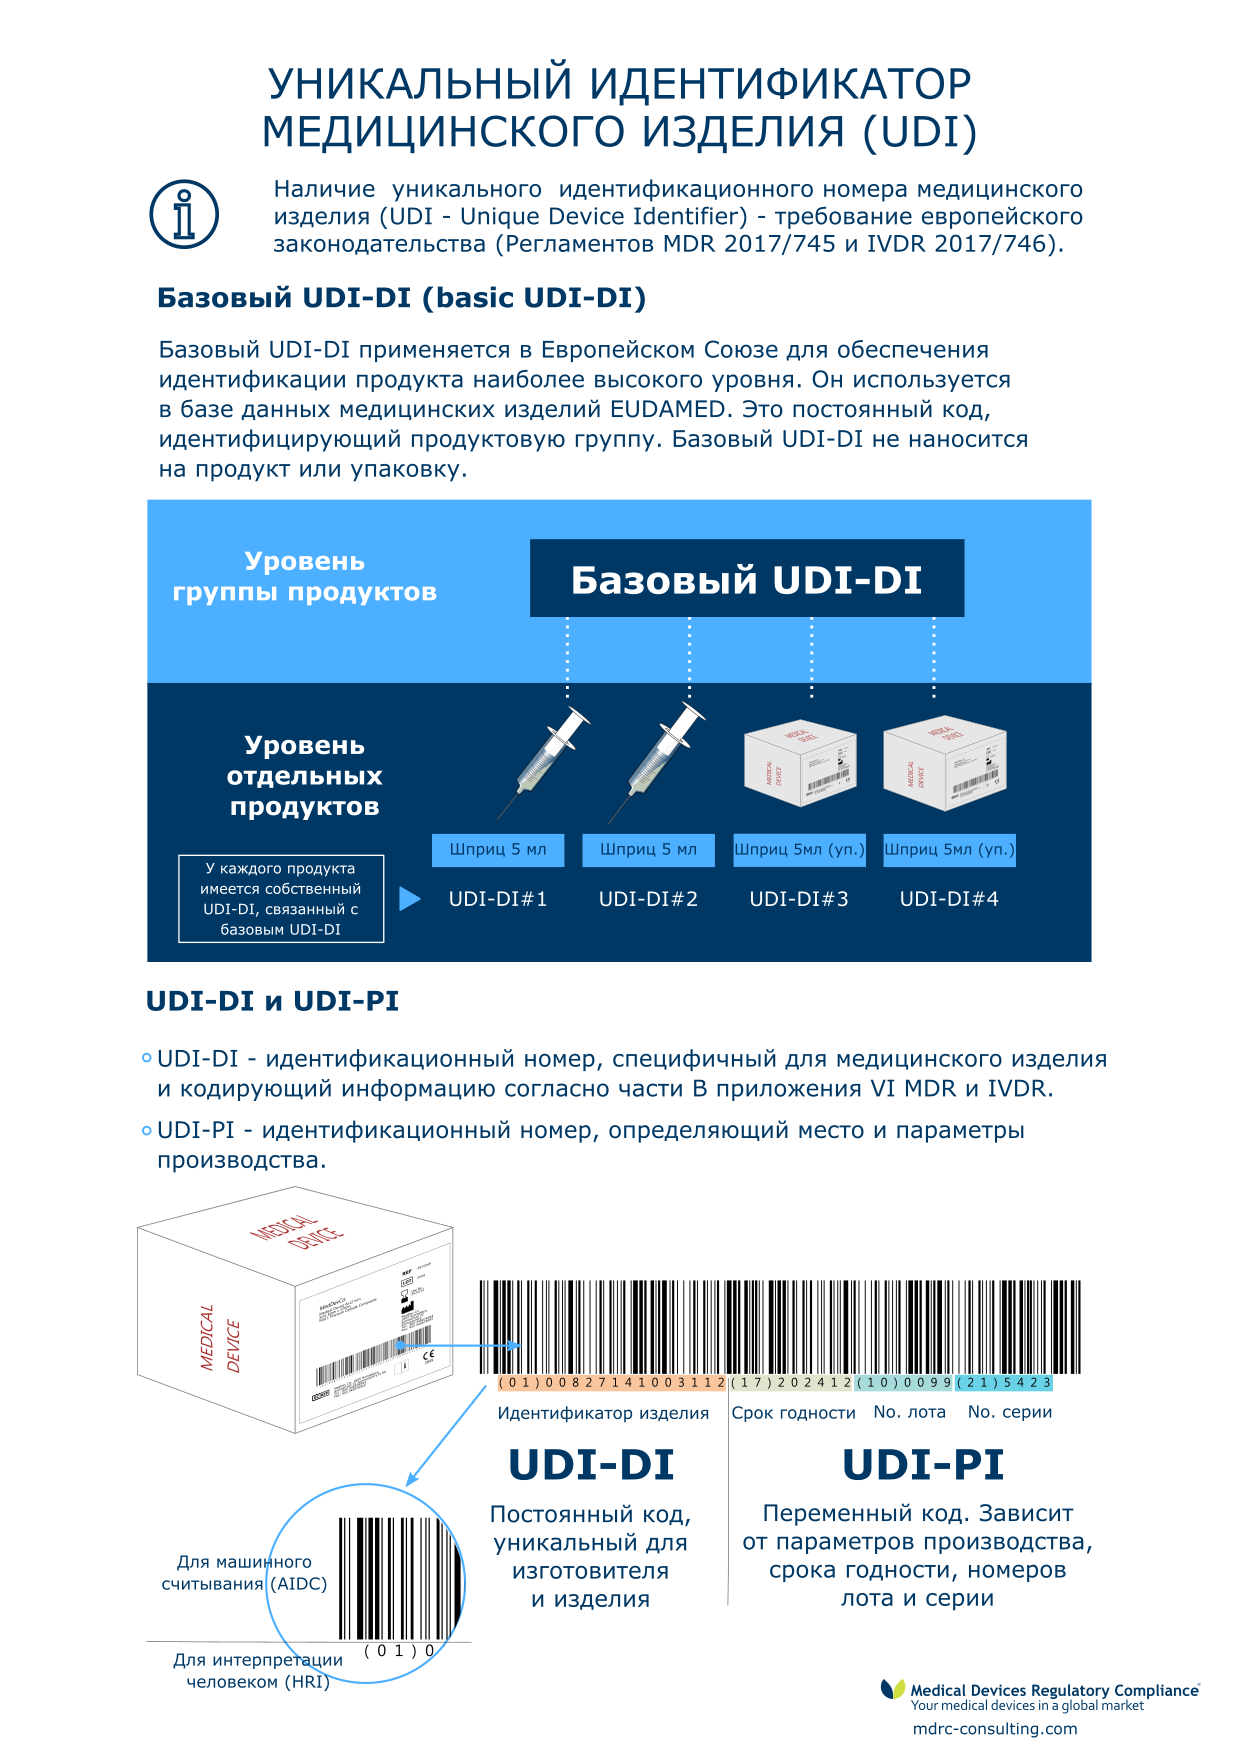
Получение UDI и регистрация в системе EUDAMED
*Продукция классов IIb и III с большой вероятностью потребует большого количества клинических данных. В ряде случаев могут использоваться существующие научные данные, но нередко требуется проведение клинических исследований. Клинические исследования, проводимые в ЕС должны быть одобрены Европейскими регуляторными агентствами. Планы и отчеты по клиническим испытаниям помещаются в соответствующий раздел технической документации.
**Нотифицированная Организация — организация, аккредитованная Европейским Союзом на контроль над производителями продукции медицинского назначения.
***CE-Сертификат не выдается продуктам класса I (нестерильным, без функции измерения), поскольку для медицинских изделий данного класса соответствие требованиям Регламента ЕС 2017/745 заявляется производителем в порядке самодекларации.
MDRC помогает производителям изделий медицинского назначения достичь соответствия регуляторным требованиям Европейского Союза, зарегистрировать и вывести на европейский рынок их продукцию.
Классификация изделий медицинского назначения
В ЕС определение класса изделий медицинского назначения осуществляется на основе ряда правил, изложенных в приложении VIII Регламента ЕС 2017/745. Поэтому медицинский продукт определенного класса по классификации РФ, США, Китая или другой страны, не входящей в Европейский Союз, в ЕС может относиться к другому классу продукции. Правильное определение класса вашей продукции является критически важным, поскольку от класса будет зависеть то, каким образом будет осуществляться регистрация и вывод на рынок ваших продуктов. Мы поможем вам правильно классифицировать вашу продукцию.
Обучение: CE-маркировка и регуляторная система ЕС для медицинских изделий
Технические файлы и досье разработки
Наличие технического файла является обязательным требованием ЕС, независимо от класса и типа продукта. Досье разработки обязательны для продуктов класса III. Досье разработки отличаются от технических файлов рядом дополнительных требований — в частности необходимостью обширной клинической программы. Мы создали многочисленные технические файлы и досье разработки для целого ряда различных продуктов и готовы помочь вам в создании технической и клинической документации для вашей продукции. Кроме того, мы проводим клиническую оценку продукции, разрабатываем инструкции по применению изделий медицинского назначения и помогаем добиться соответствия ISO 14971.
ISO 13485 и система менеджмента качества (СМК)
У MDRC имеются готовые процедуры и шаблоны документов, которые соответствуют регуляторным требованиям большинства стран и которые могут быть имплементированы в любой компании. Большинство компаний предпочитают использовать стандарт ISO 13485. Мы готовы помочь вам с внедрением СМК. Если у вас уже имеется СМК, мы поможем вам добиться ее соответствия европейским требованиям.
Авторизованное представительство в ЕС (EC REP)
Компании, находящиеся вне Европейского Союза, должны назначить Авторизованного Представителя в ЕС (EC REP), который будет представлять их в регуляторных органах ЕС. Хотя эту роль может выполнять дистрибьютор, наличие независимого Авторизованного Представителя несет в себе большие преимущества, поскольку позволяет менять дистрибьюторов в любое удобное для вас время. Наше германское представительство готово взять на себя роль Авторизованного Представителя для вашей компании.
MDR (EU 2017/745) и IVDR (EU 2017/746) требуют наличия у производителя медицинских изделий PRRC (Person Responsible for Regulatory Compliance).
Аудиты на соответствие требованиям Регламента ЕС 2017/745 и ISO 13485
Производители медицинских изделий классов IIa, IIb и III, а также стерильных продуктов класса I или изделий класса I, предназначенных для измерений, должны ежегодно проходить аудит Нотифицированной Организации. Мы поможем вам подготовиться к аудиту. Помимо этого мы можем провести для ваших работников тренинги по процедурам получения CE-марки, Регламенту ЕС 2017/745, а также внутреннему аудиту.
Взаимодействие с Нотифицированной Организацией
Производители медицинских изделий классов IIa, IIb и III, а также стерильных продуктов класса I или изделий класса I, предназначенных для измерений, взаимодействуют с регуляторными оранами ЕС через Нотифицированные Организации. За поиск и выбор Нотифицированной организации, а также коммуникацию с ней отвечает сам производитель. Мы имеем большой опыт работы с Нотифицированными Организациями из разных стран ЕС и готовы помочь вам выбрать подходящую организацию и наладить взаимодействие с ней.
Оценка и квалификация дистрибьюторов
Согласно Регламенту ЕС дистрибьюторы изделий медицинского назначения в ЕС должны отвечать целому ряду регуляторных требований. Далеко не каждая компания, готовая продавать вашу продукцию, может стать вашим дистрибьютором. В настоящий момент в Европейском Союзе — 27 стран и более 20 официальных языков. Оценка и квалификация дистрибьюторов в таких условиях — непростая задача. Мы поможем вам найти, проанализировать и отобрать подходящих дистрибьюторов.